Obleas de silicio con orientación (211)
Los sustratos de silicio ofrecen ventajas como bajo costo, alta resistencia mecánica y expansión térmica que combinan con circuitos de lectura de silicio en campos como conjuntos de plano focal infrarrojo y células solares de alta eficiencia. Sin embargo, los planos cristalinos de bajo índice comúnmente utilizados, como Si(001) y Si(111), enfrentan dos dificultades intrínsecas al cultivar semiconductores polares (por ejemplo, CdTe, GaP): carga neta de interfaz y selectividad del sitio atómico. Si la superficie del sustrato proporciona solo un tipo de configuración de enlace colgante, la capa epitaxial inevitablemente exhibe dominios antifase, lo que degrada gravemente el rendimiento del dispositivo.
La superficie de Si(211) resuelve naturalmente este desafío. Este plano cristalino puede verse como terrazas estrechas (111) dispuestas periódicamente a lo largo de la dirección [1-1-1]. Cada celda unitaria de superficie (9,41 Å × 3,84 Å) contiene simultáneamente átomos de Si en dos entornos de coordinación distintos: los átomos de terraza (T) están coordinados en tres con un enlace colgante, y los átomos de borde (E) están coordinados en dos con dos enlaces colgantes. Este sistema de enlaces colgantes de modo dual permite que Si(211) distinga naturalmente entre diferentes elementos en compuestos III-V o II-VI: los cationes (Ga, Cd) se unen preferentemente a los átomos de la terraza con enlaces colgantes simples, mientras que los aniones (P, Te) prefieren los átomos de borde con enlaces dobles colgantes, logrando así la neutralidad de carga de la interfaz. Experimentalmente, se han cultivado con éxito capas de CdTe de gran superficie y alta calidad sobre sustratos de Si(211) y se han utilizado en la fabricación de detectores infrarrojos de HgCdTe. PAM-XIAMEN puede producir obleas de silicio orientadas (211) con las siguientes especificaciones:
1. Especificaciones de obleas de silicio orientadas (211)
| Artículo | Tipo/Dopante | Orientar. | Día. | Grueso (μm) | Navegar. | Res Ωcm | Comentario |
| PAM3037 | tipo n Si:Sb | [211] ±0,5° | 4″ | 1.500 ±15 | PÁGINAS | 0.01-0.02 | Prueba SEMI, 1Flat, Empak cst, las obleas se pueden pulir por un cargo adicional |
| PAM3038 | tipo n Si:Sb | [211] ±0,5° | 4″ | 1600 | C/C | 0.01-0.02 | Prime, 1Flat, Empak cst |
| PAM3039 | tipo n Si:P | [211-5°] ±0,5° | 3″ | 508 | PÁGINAS | ZF >50 | Prime, 1Flat, Empak cst |
| PAM3040 | tipo n Si:P | [211-5°] ±0,5° | 3″ | 508 | PÁGINAS | ZF 25-75 | Prime, 1Flat, Empak cst |
| PAM3041 | tipo n Si:P | [211-5°] ±0,5° | 3″ | 508 | PÁGINAS | ZF 25-75 | Prime, 1Flat, Empak cst |
| PAM3042 | tipo n Si:P | [211] ±0,5° | 3″ | 1016 | PÁGINAS | ZF 25-75 | Prime, 1Flat, Empak cst |
| PAM3043 | tipo n Si:P | [211-5°] ±0,5° | 3″ | 508 | PÁGINAS | ZF 25-75 | Prime, 1Flat, Empak cst |
| PAM3044 | tipo n Si:P | [211-5°] ±0,5° | 3″ | 508 | PÁGINAS | ZF 25-75 | Prime, 1Flat, Empak cst |
| PAM3045 | tipo n Si:P | [211-5°] ±0,5° | 3″ | 508 | PÁGINAS | ZF 25-75 | Prime, 1Flat, Empak cst |
| PAM3046 | tipo n Si:P | [211] ±0,5° | 3″ | 508 | PÁGINAS | ZF 25-75 | Prime, 1Flat, Empak cst |
| PAM3047 | tipo n Si:P | [211] ±0,5° | 3″ | 1016 | PÁGINAS | ZF 25-75 | SEMI PRUEBA, 1Plano, Empak cst |
| PAM3048 | tipo n Si:P | [211] ±0,5° | 3″ | 1016 | PÁGINAS | ZF 25-75 | SEMI Prime, 1Plano, Empak cst |
| PAM3049 | tipo p Si:B | [211] ±0,5° | 3″ | 525 | PÁGINAS | >10 | SEMI Prime, 1Plano, Empak cst |
| PAM3050 | tipo p Si:B | [211] ±0,5° | 3″ | 525 | EDUCACIÓN FÍSICA | >10 | SEMI Prime, 1Flat, en casetes Empak de 7, 8 y 8 obleas |
| PAM3051 | tipo n Si:As | [211] ±0,5° | 3″ | 550 | E/E | 0.0030-0.0042 | SEMI Prime, 2Flats, Empak cst |
| PAM3052 | tipo n Si:P | [211] | 3″ | 450 | PÁGINAS | 50-65 |
Antes de la epitaxia, los sustratos requieren una limpieza a alta temperatura, lo que puede inducir la reconstrucción o el facetado, afectando la nucleación. Además, el As y el Te se utilizan a menudo como tensioactivos para mejorar el modo de crecimiento. Por lo tanto, una comprensión profunda de la estructura superficial limpia del Si (211) y el comportamiento de adsorción de As y Te es crucial para definir la ventana del proceso.
2. Reconstrucción y estabilidad de la superficie limpia Si (211)
2.1 (2×1) Reconstrucción de dímeros
La superficie ideal de Si (211) terminada en masa consta de átomos de terraza (T), átomos de borde (E) y átomos de canal de segunda capa (Tr). Aunque este modelo sirvió como punto de partida para los primeros análisis teóricos, los cálculos de la teoría funcional de la densidad (pseudopotencial de onda plana, aproximación GGA, energía de corte de 250 eV) indican que la superficie ideal no es la configuración de menor energía: los dos enlaces colgantes transportados por los átomos del borde impulsan una reconstrucción sustancial de la superficie.

Fig. 1 Vista superior de la superficie ideal de Si(211) terminada en masa (etiquetada como T, E, Tr y sitios de adsorción)
La reconstrucción más estable es la dimerización de los átomos de borde a lo largo de la dirección [01-1], formando una estructura (2×1). La longitud optimizada del enlace del dímero Si-Si es de 2,45 Å, y los átomos de los bordes se elevan aproximadamente 0,6 Å en relación con los átomos de la terraza. Cada dímero produce una ganancia de energía de 2,1 eV. Experimentalmente, la difracción de electrones de baja energía confirma consistentemente una periodicidad de 2x a lo largo de la dirección [01-1], y la microscopía de efecto túnel ha observado pares de franjas brillantes que surgen de dímeros de átomos de borde. Los parámetros geométricos clave de esta reconstrucción son los siguientes: espaciado T(4)-E(4) 2,26 Å, dímero E(3)-E(4) 2,45 Å, E(4)-L3(4) 2,37 Å, ángulo de enlace L2(3)-T(4)-E(4) = 88,67° y T(4)-E(4)-L3(4) = 105,04°.
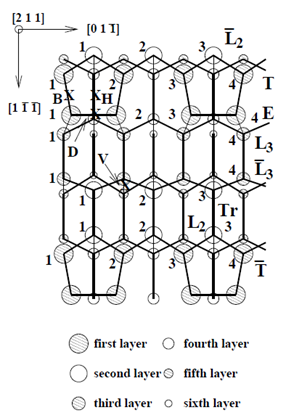
Fig. 2 Vista superior de la superficie reconstruida (2×1) (dímero y sitios B, H, D, V)
2.2 Reconstrucción reenlazada (1×1) e inestabilidad de la cadena unida π
Si se eliminan los átomos del borde, los átomos de la terraza de la capa superior pueden unirse con los átomos de la tercera capa para formar una superficie reenlazada (1×1). Su energía superficial es 0,013eV/Ų mayor que la de la estructura (2×1), una diferencia que se encuentra en el límite de la precisión computacional; por lo tanto, las dos reconstrucciones pueden coexistir en diferentes condiciones de preparación. Las longitudes de enlace características para esta reconstrucción incluyen: T(4)-L3(4) = 2,46 Å, L3(4)-L3(4) = 2,52 Å y ángulo de enlace T(4)-L3(4)-L3(4) = 137,56°.

Fig. 3 Vista superior de la estructura readherida (1×1) en la superficie de Si(211)
Los intentos de construir una reconstrucción de cadena con enlaces π análoga a la del Si(111) han fracasado; tras la relajación, la superficie siempre vuelve a la estructura (2 × 1), lo que indica que esta reconstrucción es inestable en Si (211).

Fig. 4 Modelo de reconstrucción de cadena con enlaces π inestable en la superficie de Si (211)
2.3 Facetado inducido por temperatura
Después del recocido a alta temperatura (>1200 °C), la superficie de Si(211) forma las facetas (111)-5×5 y (111)-7×7. La difracción de electrones de baja energía muestra puntos adicionales a lo largo de la dirección [1-1-1], y el análisis del perfil de línea mediante microscopía de efecto túnel revela que a 1260 °C, el tamaño de la faceta alcanza aproximadamente 75 Å, mientras que la periodicidad a lo largo de [1-1-1] disminuye de aproximadamente 19 Å a temperaturas más bajas a aproximadamente 10,5 Å. Esto sugiere que se debe evitar el recocido a temperaturas excesivamente altas en los procesos epitaxiales para evitar el crecimiento excesivo de las facetas (111), lo que destruiría la ventaja del sitio dual del Si (211).
3. Adsorción de As y Te sobre Si (211)
La superficie de Si(211) presenta múltiples sitios de adsorción (parte superior, puente B, hueco H, valle V, etc.). En la superficie ideal, el sitio más estable para el As es B (energía de unión 5,37 eV), mientras que el Te prefiere el sitio H (~4,7 eV). Ambos elementos tienen varios sitios energéticamente cercanos (diferencias <0,3eV), lo que explica la adsorción de Te en múltiples sitios observada experimentalmente.
En la superficie reconstruida (2 × 1) comúnmente utilizada en epitaxia práctica, el sitio óptimo para As se convierte en V (energía de enlace 4,84 eV), porque después de la dimerización de los átomos de borde, los átomos de borde ya no pueden formar dobles enlaces fuertes con As; el sitio óptimo para Te es B (4,09eV), con el sitio V ligeramente más bajo (4,02eV).
Con una cobertura de 0,5 ML (cuatro átomos que ocupan sitios B), el As se dimeriza (distancia As-As 2,55 Å, la energía de unión aumenta a 5,28 eV), mientras que el Te no se dimeriza (la energía de unión permanece ~ 4,09 eV). Esto se debe a la configuración electrónica de valencia 5s²5p⁴ del Te, que evita la formación de enlaces Te-Te después de unirse con dos átomos de Si. Por lo tanto, el As es adecuado como tensioactivo para promover el crecimiento capa por capa (formando una capa de dímero flotante), mientras que el Te es adecuado para pasivar enlaces colgantes sin introducir una reconstrucción adicional.
Los cálculos de la estructura de la banda indican que ambas superficies exhiben carácter metálico con una cobertura de 0,5 ML, lo que sugiere que se debe formar rápidamente una capa compuesta en las etapas iniciales de la epitaxia para proteger los estados de la superficie del sustrato.
Ya sea que necesite un sustrato de silicio orientado (211) para investigación o aplicaciones industriales, contáctenos por correo electrónico a[email protected]y[email protected].
Referencias:
- Sen, P., Batra, IP, Sivananthan, S., Grein, CH, Dhar, N. y Ciraci, S. (2003). Estructura electrónica del Si cubierto de Te y As (211). Revisión física B, 68(4), 045314.
- Fulk, C., Sivananthan, S., Zavitz, D., Singh, R., Trenary, M., Chen, YP,… y Dhar, N. (2006). La estructura de la superficie de Si (211). Revista de materiales electrónicos, 35(6), 1449-1454.